
Trong thời đại mà y học và chăm sóc sức khỏe cá nhân đang trở thành xu hướng toàn cầu, việc tầm soát sớm các bệnh lý di truyền, đặc biệt là rối loạn chuyển hóa bẩm sinh như Phenylketo niệu (PKU), ngày càng đóng vai trò quan trọng. Dù PKU không phổ biến như nhiều bệnh di truyền khác, nhưng nếu không được phát hiện và can thiệp kịp thời ngay từ giai đoạn sơ sinh, bệnh có thể gây tổn thương thần kinh không thể hồi phục, từ đó ảnh hưởng nghiêm trọng đến sự phát triển trí tuệ và thể chất của trẻ. Việc chủ động xét nghiệm và tầm soát ngay sau sinh không chỉ giúp chẩn đoán sớm PKU, mà còn là “lá chắn” quan trọng giúp phòng ngừa nhiều bệnh di truyền nguy hiểm khác – vốn âm thầm nhưng có thể để lại hậu quả suốt đời.
Vậy Phenylketo niệu là gì, nhận biết như thế nào, điều trị ra sao và người mắc bệnh cần lưu ý những gì trong sinh hoạt hàng ngày? Hãy cùng tìm hiểu chi tiết trong bài viết dưới đây.
Phenylketo niệu là gì?
Phenylketo niệu (PKU) là một bệnh rối loạn chuyển hóa bẩm sinh, do đột biến gen khiến cơ thể không thể phân hủy được axit amin phenylalanine – một thành phần có trong nhiều loại thực phẩm giàu đạm.
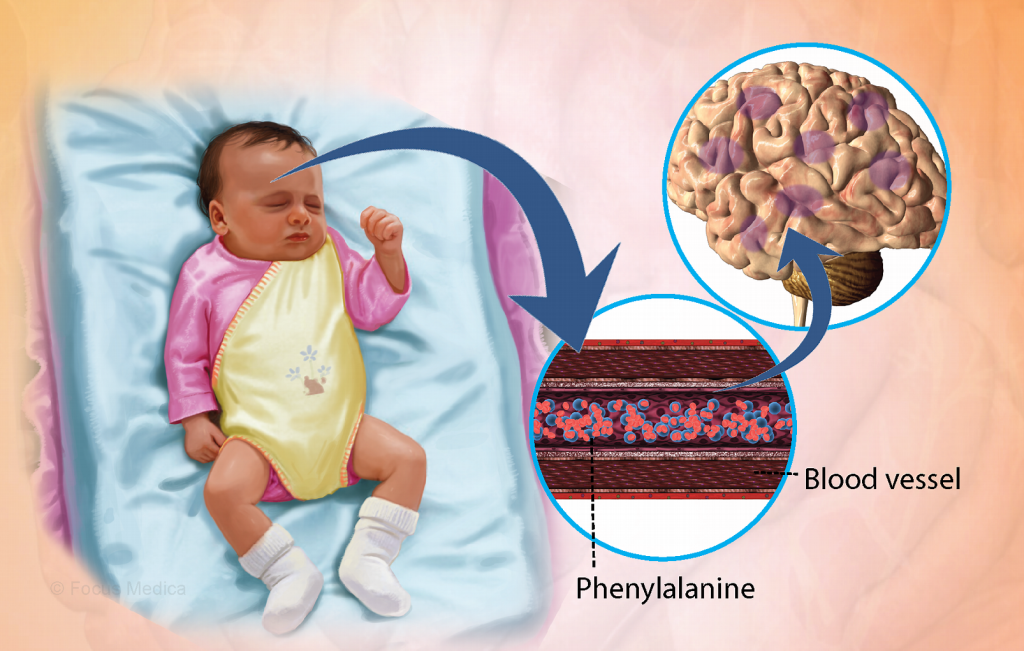
Ở người bình thường, phenylalanine được enzym phenylalanine hydroxylase (PAH) chuyển hóa thành tyrosine, đóng vai trò trong sản xuất chất dẫn truyền thần kinh như dopamine, norepinephrine… Nhưng ở người mắc PKU, PAH bị thiếu hoặc không hoạt động, khiến phenylalanine tích tụ trong máu và não, gây độc hại cho hệ thần kinh trung ương.
PKU là một bệnh rối loạn chuyển hóa có tính chất di truyền lặn trên nhiễm sắc thể thường (còn gọi là di truyền lặn autosomal). Điều này có nghĩa là một người phải nhận hai bản sao gen đột biến – một từ cha và một từ mẹ – thì mới biểu hiện bệnh. Nếu chỉ mang một bản sao gen đột biến, người đó sẽ là người mang gen (carrier) nhưng hoàn toàn khỏe mạnh, không có triệu chứng.
Cụ thể: Nếu cả bố và mẹ đều là người mang gen lặn PKU, thì:
– 25% khả năng con sinh ra bị mắc PKU (nhận cả hai gen đột biến),
– 50% khả năng con chỉ mang gen đột biến, không có triệu chứng,
– 25% khả năng con hoàn toàn khỏe mạnh, không mang gen bệnh.
Chính vì đặc điểm di truyền này, PKU có thể “ẩn mình” qua nhiều thế hệ nếu không có điều kiện xét nghiệm gen hoặc tầm soát sơ sinh. Đặc biệt, trong những gia đình có tiền sử người thân mắc bệnh chuyển hóa hoặc có con từng chậm phát triển trí tuệ không rõ nguyên nhân, xét nghiệm gen và tư vấn di truyền tiền sản là điều rất cần thiết để chủ động phòng ngừa nguy cơ cho thế hệ sau.
Bệnh Phenylketo niệu có nguy hiểm không?
Câu trả lời là CÓ – nếu không được phát hiện và can thiệp sớm.
Người bị PKU không thể ăn uống “bình thường” như mọi người vì bất kỳ lượng phenylalanine dư thừa nào cũng có thể gây tổn thương não vĩnh viễn. Nếu không kiểm soát tốt, người bệnh dễ gặp phải các vấn đề sau:
– Chậm phát triển trí tuệ hoặc thiểu năng trí tuệ nặng.
– Co giật, run tay chân.
– Rối loạn hành vi, giảm chú ý, tăng động.
– Mùi mồ hôi và nước tiểu bất thường do tích tụ acid phenylacetic – một chất phụ sinh ra từ phenylalanine.
Tuy nhiên, tin vui là nếu được chẩn đoán và điều trị từ sớm (ngay sau sinh), trẻ PKU vẫn có thể sống khỏe mạnh, phát triển bình thường và đi học, đi làm như bao người khác.
Dấu hiệu nhận biết Phenylketo niệu

Ở giai đoạn sơ sinh, trẻ mắc PKU thường không có dấu hiệu lâm sàng rõ rệt, khiến việc phát hiện bằng quan sát trở nên rất khó khăn. Tuy nhiên, khi phenylalanine bắt đầu tích tụ trong cơ thể, các triệu chứng sẽ dần xuất hiện và trở nên rõ ràng hơn, thường sau vài tuần đến vài tháng tuổi nếu không được điều trị. Một số triệu chứng phổ biến bao gồm:
– Chậm phát triển trí tuệ: Đây là biểu hiện nghiêm trọng và dễ nhận thấy nhất, xảy ra khi phenylalanine tích tụ gây độc cho não.
– Co giật, run tay, cứng cơ: Do ảnh hưởng lên hệ thần kinh trung ương.
– Hành vi bất thường: Trẻ có thể hay cáu gắt, mất tập trung, hoặc có biểu hiện tự kỷ.
– Mùi bất thường: Mồ hôi, nước tiểu hoặc hơi thở có mùi “hôi” đặc trưng như mùi chuột do tích tụ acid phenylacetic.
– Da, tóc và mắt sáng màu: Do phenylalanine ảnh hưởng đến quá trình tổng hợp melanin.
– Phát ban dạng chàm, da khô: Do rối loạn chuyển hóa ảnh hưởng đến làn da.
Điều quan trọng là những biểu hiện này chỉ xuất hiện khi bệnh không được tầm soát và điều trị kịp thời. Vì vậy, sàng lọc sơ sinh vẫn là cách duy nhất để phát hiện PKU trước khi các triệu chứng nguy hiểm này hình thành.
Tầm soát Phenylketo niệu
Tại sao cần tầm soát PKU?
Vì PKU không có triệu chứng rõ rệt ngay sau sinh, nên việc chẩn đoán dựa vào dấu hiệu lâm sàng thường chậm trễ. Do đó, xét nghiệm sàng lọc sơ sinh là giải pháp duy nhất để phát hiện sớm bệnh, trước khi gây tổn thương thần kinh không thể phục hồi.
Cách tầm soát:
- Lấy máu gót chân trẻ sau 48–72 giờ sau sinh để xét nghiệm nồng độ phenylalanine.
- Kết quả bất thường sẽ được xác nhận lại bằng xét nghiệm chuyên sâu.
- Nếu được phát hiện sớm, trẻ sẽ bắt đầu chế độ ăn đặc biệt và theo dõi phenylalanine máu định kỳ.

Tầm soát Phenylketo niệu tại Việt Nam
Tại Việt Nam, việc tầm soát nhằm phát hiện sớm các bệnh lý di truyền ở trẻ sơ sinh, trong đó có Phenylketo niệu (PKU), đang được triển khai rộng rãi tại nhiều cơ sở y tế uy tín.
Viện Công nghệ DNA là một trong những đơn vị tiên phong trong lĩnh vực xét nghiệm liên quan đến gen và di truyền tại Việt Nam. Viện cung cấp các dịch vụ sàng lọc bệnh di truyền cho cả sơ sinh và người lớn, đặc biệt là những người có tiền sử gia đình có người mắc các bệnh liên quan đến di truyền hoặc những cặp vợ chồng đang tiến tới hôn nhân và sinh con.
Xét nghiệm sàng lọc bệnh di truyền ở trẻ sơ sinh nhằm phát hiện sớm các bệnh lý di truyền, nội tiết hoặc rối loạn chuyển hóa ngay từ khi triệu chứng còn chưa xuất hiện, giúp trẻ được can thiệp điều trị sớm nhất.
Xét nghiệm người lành mang gen (carrier) giúp xác định liệu cả hai vợ chồng có cùng mang gen đột biến gây bệnh PKU hay không, từ đó đánh giá nguy cơ sinh con mắc bệnh. Nếu cả hai vợ chồng đều là người mang gen, nguy cơ sinh con mắc PKU là 25%. Việc phát hiện sớm sự tồn tại của gen đột biến trong cơ thể có thể giúp các cặp đôi có thể lựa chọn các phương pháp hỗ trợ sinh sản phù hợp để sinh con khỏe mạnh.
Người bị Phenylketo niệu nên ăn gì, kiêng gì?
Với người bị PKU, chế độ ăn không phải là “kiêng khắt khe”, mà là phương pháp điều trị suốt đời. Bởi vì cơ thể họ không thể chuyển hóa được phenylalanine (Phe) – một axit amin thiết yếu có trong hầu hết các loại protein. Nếu tích tụ trong máu, Phe sẽ gây tổn thương não nghiêm trọng, đặc biệt ở trẻ nhỏ. Do đó, mục tiêu điều trị chính là kiểm soát lượng Phe nạp vào cơ thể thông qua chế độ ăn hằng ngày, giữ nồng độ Phe trong máu ở mức an toàn để đảm bảo phát triển trí tuệ và thể chất bình thường.
Người mắc PKU nên ăn gì?

– Thực phẩm tự nhiên ít đạm như:
+ Các loại rau củ quả tươi, như cà rốt, bí đỏ, su su, cải xanh, dưa leo,…
+ Trái cây tươi: táo, lê, nho, dưa hấu, xoài (với lượng phù hợp theo chỉ định).
+ Tinh bột không chứa đạm cao: cơm trắng, mì gạo, khoai tây, miến, bún. Tinh bột có chứa Phe nhưng với tỷ lệ rất thấp, có thể được sử dụng trong giới hạn.
– Thực phẩm chuyên biệt dành cho người PKU như:
+ Sữa công thức y học không chứa phenylalanine;
+ Thực phẩm đặc chế không có protein hoặc ít protein gồm mì, bánh, bột làm bánh, cơm, cháo… được sản xuất riêng cho người PKU, không chứa hoặc chứa rất ít Phe. Đây là nguồn dinh dưỡng thiết yếu giúp bổ sung năng lượng mà không làm tăng độc tính phenylalanine trong cơ thể.
– Vitamin và khoáng chất bổ sung: Do phải áp dụng chế độ ăn kiêng đạm rất nghiêm ngặt nên người bệnh thường bị thiếu hụt các vi chất như sắt, canxi, kẽm, vitamin B12, vitamin D,… Do đó, với người bệnh PKU cần bổ sung các vitamin và khoáng chất này dưới sự hướng dẫn chặt chẽ từ bác sĩ chuyên khoa hoặc chuyên gia dinh dưỡng.
Người mắc PKU cần tránh tuyệt đối các thức ăn gì?
– Thực phẩm giàu đạm – chứa nhiều phenylalanine như:
+ Thịt, cá, trứng, sữa, phô mai, nội tạng động vật.
+ Các loại đậu, đậu nành, đậu phộng, mè, và sản phẩm từ đậu như đậu hũ, sữa đậu nành.
+ Các loại hạt như hạt óc chó, hạt điều, hạnh nhân.
– Chất tạo ngọt nhân tạo chứa phenylalanine, cụ thể là aspartame, thường có trong:
+ Kẹo cao su không đường.
+ Nước ngọt ăn kiêng (diet soda).
+ Một số bánh kẹo, thực phẩm chế biến sẵn có dán nhãn “sugar-free”. Người PKU phải kiểm tra kỹ nhãn thành phần thực phẩm trước khi sử dụng.
Lưu ý:
– Mỗi người bệnh PKU cần thiết lập một chế độ ăn riêng, có sự tư vấn và theo dõi sát sao từ bác sĩ chuyên khoa dinh dưỡng và bác sĩ điều trị.
– Tránh tự ý loại bỏ hoàn toàn phenylalanine khỏi khẩu phần ăn, vì Phe là axit amin thiết yếu – cần thiết cho sự sống. Nó chỉ nguy hiểm khi vượt ngưỡng.
– Theo dõi định kỳ nồng độ Phe trong máu:
+ Ở trẻ nhỏ và sơ sinh: xét nghiệm 1–2 lần/tuần.
+ Ở trẻ lớn và người trưởng thành: có thể giãn cách 2–4 tuần/lần, tùy mức độ kiểm soát.
+ Giữ nồng độ Phe trong giới hạn khuyến nghị (theo Học viện Nhi khoa Hoa Kỳ):
- Trẻ sơ sinh và trẻ em < 12 tuổi: 2–6 mg/dL.
- Trẻ lớn và người trưởng thành: 2–10 mg/dL.
Biến chứng của Phenylketo niệu nếu không điều trị kịp thời
Phenylketo niệu không phải là hồi kết cho cuộc sống nhưng sự chậm trễ trong chẩn đoán hoặc điều trị có thể khiến đứa trẻ không thể sống khỏe mạnh. Tuy nhiên, rất may mắn là bệnh này hoàn toàn có thể kiểm soát được nếu được phát hiện sớm và tuân thủ điều trị nghiêm ngặt – đặc biệt là chế độ ăn kiêng phenylalanine. Ngược lại, nếu không được can thiệp kịp thời, PKU có thể gây ra nhiều biến chứng nghiêm trọng, ảnh hưởng suốt đời như:
– Thiểu năng trí tuệ không thể phục hồi
Phenylalanine tích tụ quá mức trong máu và não sẽ làm tổn thương các tế bào thần kinh, đặc biệt là trong giai đoạn não đang phát triển mạnh (0–3 tuổi). Nếu không được kiểm soát, trẻ sẽ bị chậm phát triển trí tuệ, mất khả năng học tập, ngôn ngữ kém phát triển, chỉ số IQ có thể dưới 50. Đây là biến chứng không thể phục hồi, ngay cả khi bắt đầu điều trị sau đó.
– Rối loạn hành vi – biểu hiện giống tự kỷ
Nhiều trẻ PKU mà không được điều trị sẽ có biểu hiện như: Giảm tương tác xã hội, ít giao tiếp bằng mắt, không phản ứng với lời gọi; tăng động, dễ kích thích, hay la hét hoặc đập phá. Thậm chí có hành vi lặp đi lặp lại hoặc các biểu hiện giống trẻ tự kỷ. Các hành vi này không xuất phát từ môi trường, mà là hệ quả của sự rối loạn chất dẫn truyền thần kinh do phenylalanine cao trong não.
– Động kinh và co giật kéo dài
Khoảng 25–30% bệnh nhân PKU không được điều trị sẽ có biểu hiện: 1- Cơn động kinh co cứng toàn thân, co giật từng phần hoặc toàn thân; 2- Các cơn co giật thường xảy ra vào ban đêm hoặc khi đói. Nếu các cơn co giật kéo dài mà không được kiểm soát, nó có thể gây tổn thương tế bào thần kinh vĩnh viễn.
– Chậm phát triển thể chất và tinh thần. Trẻ có thể thấp bé hơn so với lứa tuổi, sút cân, suy dinh dưỡng, giảm trương lực cơ; trí nhớ kém, mất tập trung, học kém dù có được dạy đầy đủ; một số trẻ không được điều trị có thể không biết đi hoặc biết nói đúng độ tuổi.
Hội chứng PKU ở thai nhi – Nguy cơ khi mẹ mắc PKU mang thai
Nếu một phụ nữ mắc PKU mang thai nhưng không kiểm soát tốt nồng độ phenylalanine trong máu, thai nhi dù không mang gen bệnh vẫn có nguy cơ cao mắc các dị tật bẩm sinh nghiêm trọng như:
– Não nhỏ bất thường (microcephaly) – dẫn đến chậm phát triển trí tuệ.
– Tim bẩm sinh – dị tật cấu trúc tim.
– Chậm tăng trưởng trong tử cung.
– Dị dạng khuôn mặt hoặc hệ thần kinh trung ương.
Điều quan trọng là: biến chứng ở thai nhi do mẹ PKU không kiểm soát không thể đảo ngược, và không phụ thuộc vào việc đứa trẻ có mắc bệnh PKU hay không.
FAQs về Phenylketo niệu
PKU có chữa khỏi được không?
Không thể “chữa khỏi” hoàn toàn, nhưng nếu phát hiện sớm và kiểm soát tốt, người bệnh vẫn sống khỏe mạnh và học tập như bình thường.
Người lớn có thể phát hiện bị PKU không?
Có. Một số trường hợp PKU nhẹ không được chẩn đoán từ nhỏ có thể chỉ xuất hiện triệu chứng mơ hồ ở tuổi trưởng thành. Việc xét nghiệm gen và nồng độ phenylalanine có thể xác định chính xác.
Phụ nữ PKU có được mang thai không?
Được, nếu kiểm soát tốt phenylalanine trước và trong thai kỳ có thể giúp phòng tránh nguy cơ gây hại cho thai nhi. Đây gọi là hội chứng PKU thai nhi (maternal PKU syndrome).
Có nhiều người mắc PKU không?
Tỷ lệ mắc PKU ước tính khoảng 1/10.000 – 1/15.000 trẻ sinh sống tùy vùng. Tại Việt Nam, chưa có thống kê toàn quốc nhưng bệnh này không phải là hiếm.
Trẻ mắc PKU có được đi học và làm việc như người bình thường?
Hoàn toàn có thể, nếu được điều trị và theo dõi đúng cách từ nhỏ. Nhiều người mắc PKU vẫn sống độc lập, đi học, đi làm, kết hôn bình thường.
Khi các bệnh rối loạn chuyển hóa và di truyền ngày càng được quan tâm, tầm soát sơ sinh mở rộng không còn là lựa chọn – mà là hành động thiết yếu để bảo vệ tương lai của con trẻ. Nếu bạn đang chuẩn bị sinh em bé, có người thân từng mắc bệnh chuyển hóa bẩm sinh hoặc đơn giản là muốn chủ động phòng ngừa các bệnh di truyền nghiêm trọng cho con, Hãy liên hệ Viện Công nghệ DNA để được tư vấn và thực hiện:
– Sàng lọc sơ sinh mở rộng, phát hiện sớm hơn 70 bệnh lý bẩm sinh hiếm gặp.
– Xét nghiệm người lành mang gen (Carrier) giúp vợ chồng đánh giá nguy cơ sinh con mắc bệnh di truyền như PKU, Thalassemia, G6PD, v.v.
Viện Công nghệ DNAĐịa chỉ: Tầng 4, tòa nhà New Skyline, KĐT Văn Quán, Hà Đông, Hà Nội Website: https://viencongnghedna.com.vn/ Hotline: 1900 886 814 Fanpage: https://www.facebook.com/viencongnghedna |