
Tăng sản thượng thận bẩm sinh là một trong những bệnh nội tiết bẩm sinh nghiêm trọng nhưng hoàn toàn có thể kiểm soát tốt nếu được phát hiện sớm. Tuy nhiên, do biểu hiện ban đầu thường không rõ ràng, nhiều trẻ chỉ được chẩn đoán khi đã xuất hiện biến chứng nguy hiểm.
Tăng sản thượng thận bẩm sinh là gì?
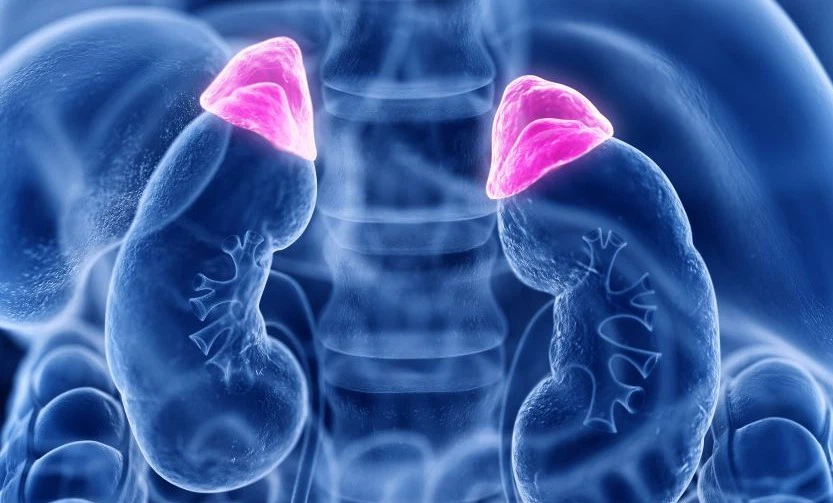
Tăng sản thượng thận bẩm sinh là một nhóm rối loạn di truyền ảnh hưởng đến tuyến thượng thận – cơ quan giữ vai trò quan trọng trong sản xuất các hormone thiết yếu như cortisol, aldosterone và androgen. Do thiếu hụt các enzym tham gia vào quá trình tổng hợp hormone, tuyến thượng thận buộc phải hoạt động quá mức, dẫn đến tình trạng “tăng sản”.
Trong y văn, bệnh được gọi là Congenital Adrenal Hyperplasia (CAH). Vậy CAH là bệnh gì? Đây là bệnh di truyền lặn trên nhiễm sắc thể thường, nghĩa là trẻ chỉ mắc bệnh khi nhận gen lỗi từ cả bố và mẹ – những người có thể hoàn toàn khỏe mạnh.
Theo thống kê quốc tế, CAH gặp với tỷ lệ khoảng 1/10.000–1/18.000 trẻ sơ sinh sống, trong đó thể thiếu enzym 21-hydroxylase chiếm tới hơn 90%. Tại Việt Nam, CAH được xếp vào nhóm bệnh di truyền hiếm, nhưng mỗi năm vẫn có hàng trăm trẻ có nguy cơ mắc nếu không được sàng lọc đầy đủ.
Vì sao CAH nguy hiểm nếu không phát hiện sớm?
Nếu không được chẩn đoán kịp thời, trẻ mắc CAH – đặc biệt là thể mất muối – có thể rơi vào suy thượng thận cấp, rối loạn điện giải nặng, sốc và thậm chí tử vong trong những tuần đầu đời. Ngoài ra, dư thừa hormone nam hóa còn gây bất thường cơ quan sinh dục, rối loạn phát triển giới tính và ảnh hưởng lâu dài đến tăng trưởng, sinh sản và tâm lý.
Tầm quan trọng của sàng lọc sơ sinh
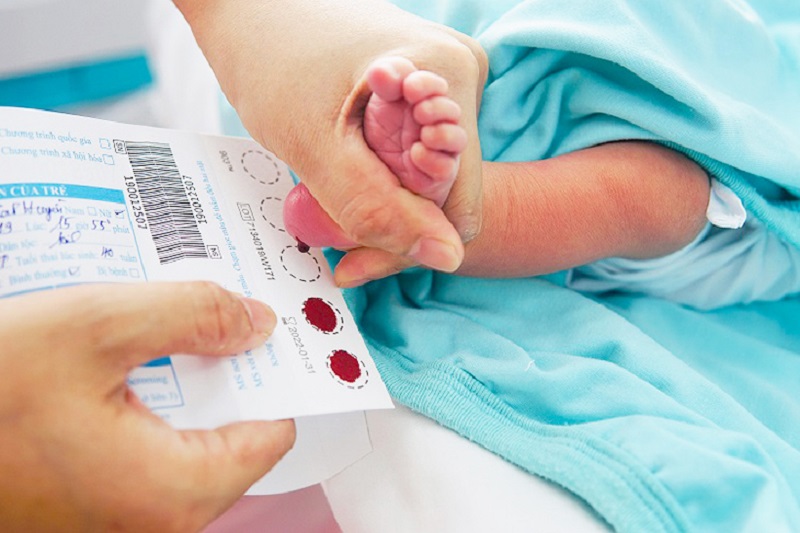
Sàng lọc sơ sinh CAH thông qua xét nghiệm 17-hydroxyprogesterone giúp phát hiện bệnh ngay khi trẻ chưa có triệu chứng. Can thiệp sớm bằng điều trị thay thế hormone có thể giúp trẻ phát triển gần như bình thường, giảm thiểu biến chứng và gánh nặng y tế – xã hội. Đây chính là chìa khóa quan trọng trong quản lý hiệu quả bệnh tăng sản thượng thận bẩm sinh.
Cơ chế bệnh sinh CAH ảnh hưởng đến tuyến thượng thận như thế nào?
Để hiểu cơ chế bệnh CAH, cần bắt đầu từ cấu trúc và chức năng của tuyến thượng thận – một tuyến nội tiết nhỏ nằm phía trên mỗi quả thận nhưng giữ vai trò sống còn đối với cơ thể. Tuyến thượng thận gồm hai phần chính: vỏ thượng thận và tủy thượng thận. Trong đó, vỏ thượng thận chịu trách nhiệm sản xuất các hormone tuyến thượng thận quan trọng như cortisol, aldosterone và androgen, giúp cơ thể thích nghi với stress, duy trì huyết áp, cân bằng nước – điện giải và điều hòa phát triển giới tính.
Quá trình tổng hợp hormone tuyến thượng thận
Ở người khỏe mạnh, các hormone cortisol, aldosterone và androgen được tổng hợp theo một chuỗi phản ứng sinh hóa phức tạp, với sự tham gia của nhiều enzym đặc hiệu. Cortisol giúp cơ thể chống stress và ổn định đường huyết; aldosterone kiểm soát natri – kali và huyết áp; còn androgen đóng vai trò trong phát triển đặc tính sinh dục. Quá trình này diễn ra dưới sự điều hòa chặt chẽ của trục hạ đồi – tuyến yên – tuyến thượng thận, trong đó hormone ACTH của tuyến yên giữ vai trò “ra lệnh” cho vỏ thượng thận hoạt động.
Khiếm khuyết enzym và rối loạn sản xuất hormone
Ở bệnh tăng sản thượng thận bẩm sinh (CAH), trẻ sinh ra đã mang khiếm khuyết một hoặc nhiều enzym tham gia vào quá trình tổng hợp hormone, phổ biến nhất là thiếu enzym 21-hydroxylase. Khi enzym này không hoạt động bình thường, tuyến thượng thận không thể sản xuất đủ cortisol và, trong nhiều trường hợp, cả aldosterone.
Tăng sản tuyến thượng thận do ACTH kéo dài
Sự thiếu hụt cortisol khiến tuyến yên liên tục tăng tiết ACTH nhằm “kích thích” tuyến thượng thận hoạt động mạnh hơn. Tuy nhiên, do enzym vẫn bị thiếu, nỗ lực này không tạo ra đủ cortisol mà chỉ làm vỏ thượng thận phì đại và tăng sản – đúng như tên gọi của bệnh.
Vì sao CAH gây thiếu cortisol và dư androgen?
Khi con đường tổng hợp cortisol bị tắc nghẽn, các tiền chất hormone bị “chuyển hướng” sang con đường tạo androgen. Hệ quả là trẻ vừa thiếu cortisol, vừa dư thừa androgen, dẫn đến nhiều rối loạn nguy hiểm về chuyển hóa, điện giải và phát triển giới tính nếu không được phát hiện và điều trị kịp thời.
Nguyên nhân và di truyền học của Tăng sản thượng thận bẩm sinh
Nguyên nhân tăng sản thượng thận bẩm sinh bắt nguồn từ các rối loạn di truyền làm thiếu hụt enzym cần thiết cho quá trình tổng hợp hormone của tuyến thượng thận. Đây không phải là bệnh mắc phải trong quá trình sống mà đã hình thành ngay từ khi trẻ còn trong bụng mẹ, do mang gen bệnh từ bố mẹ.
Thiếu hụt enzym 21-hydroxylase – nguyên nhân chủ yếu
Khoảng 90–95% các trường hợp CAH là do thiếu enzym 21-hydroxylase, enzym đóng vai trò then chốt trong tổng hợp cortisol và aldosterone. Enzym này được mã hóa bởi gen CYP21A2 nằm trên nhiễm sắc thể số 6. Khi gen CYP21A2 bị đột biến, hoạt động của enzym 21-hydroxylase bị suy giảm hoặc mất hoàn toàn, khiến cơ thể không thể sản xuất đủ cortisol, đồng thời làm rối loạn cân bằng điện giải do thiếu aldosterone. Đây cũng là nguyên nhân gây ra các thể bệnh nặng như CAH thể mất muối.
Các thể enzym khác của CAH

Bên cạnh thiếu 21-hydroxylase, tăng sản thượng thận bẩm sinh còn có thể xuất hiện do khiếm khuyết các enzym hiếm gặp hơn, bao gồm:
- Thiếu 11β-hydroxylase: gây giảm cortisol nhưng lại làm tăng hormone gây giữ muối, dẫn đến tăng huyết áp – một biểu hiện đặc trưng giúp phân biệt với thể thiếu 21-hydroxylase.
- Thiếu 17α-hydroxylase: ảnh hưởng đến tổng hợp cả cortisol và hormone sinh dục, khiến trẻ có biểu hiện chậm phát triển giới tính và rối loạn dậy thì.
- Thiếu 3β-hydroxysteroid dehydrogenase (3β-HSD): là thể hiếm, gây rối loạn nghiêm trọng cả ba nhóm hormone của tuyến thượng thận và tuyến sinh dục.
Mặc dù các thể enzym này chiếm tỷ lệ nhỏ, chúng có thể gây biểu hiện lâm sàng phức tạp và dễ bị bỏ sót nếu không được chẩn đoán chuyên sâu.
Có phòng ngừa được CAH không?
Mặc dù không thể ngăn chặn đột biến gen đã tồn tại, CAH hoàn toàn có thể phòng ngừa hậu quả thông qua tư vấn di truyền, xét nghiệm phát hiện người mang gen CYP21A2 và sàng lọc sơ sinh. Phát hiện sớm giúp trẻ được điều trị kịp thời, giảm nguy cơ tử vong và biến chứng lâu dài, đồng thời giúp gia đình chủ động hơn trong kế hoạch sinh sản.
Phân loại các thể Tăng sản thượng thận bẩm sinh
Dựa trên mức độ thiếu hụt enzym và biểu hiện lâm sàng, các thể CAH được chia thành hai nhóm chính: thể cổ điển (Classic CAH) và thể không cổ điển (Non-classic CAH). Việc phân loại này có ý nghĩa quan trọng trong chẩn đoán, điều trị và tiên lượng lâu dài cho người bệnh.
Thể cổ điển (Classic CAH)
Thể cổ điển là dạng nặng nhất của tăng sản thượng thận bẩm sinh, thường biểu hiện ngay từ giai đoạn sơ sinh hoặc những tuần đầu sau sinh. Nguyên nhân chủ yếu là thiếu hụt nghiêm trọng enzym 21-hydroxylase, dẫn đến rối loạn sâu sắc trong sản xuất hormone tuyến thượng thận. Thể cổ điển được chia thành hai nhóm nhỏ:
Thể mất muối (Salt-wasting)
Tăng sản thượng thận bẩm sinh thể mất muối là dạng nguy hiểm nhất, chiếm khoảng 70–75% các trường hợp CAH thể cổ điển. Trẻ mắc thể này bị thiếu hụt cả cortisol và aldosterone – hai hormone thiết yếu giúp cơ thể thích nghi với stress và duy trì cân bằng nước – điện giải.
Do thiếu aldosterone, trẻ dễ rơi vào tình trạng mất natri, tăng kali máu, mất nước và tụt huyết áp. Nếu không được phát hiện và điều trị kịp thời, trẻ có thể xuất hiện sốc mất muối, suy thượng thận cấp và tử vong trong những tuần đầu đời. Đây chính là lý do vì sao sàng lọc sơ sinh đóng vai trò sống còn đối với thể bệnh này.
Thể nam hóa đơn thuần (Simple virilizing)
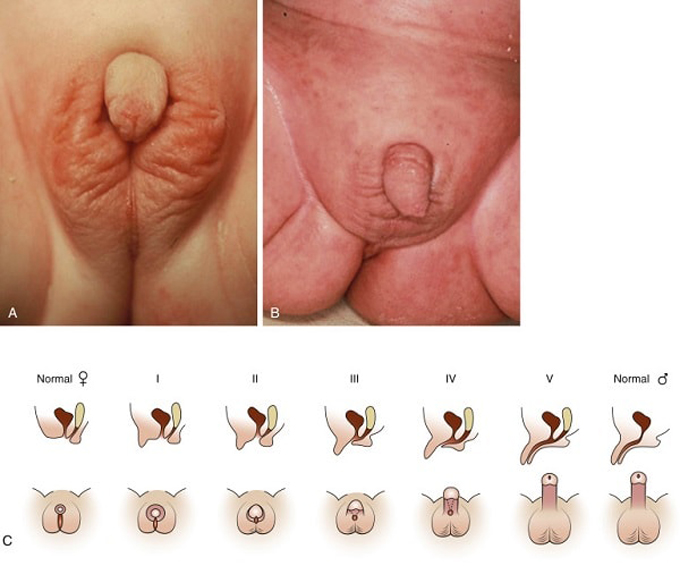
Ở thể nam hóa đơn thuần, trẻ vẫn thiếu cortisol nhưng chức năng sản xuất aldosterone còn đủ để duy trì cân bằng điện giải, do đó không xảy ra mất muối cấp tính. Tuy nhiên, sự tắc nghẽn trong con đường tổng hợp cortisol khiến cơ thể tăng sản xuất androgen một cách rõ rệt.
Hậu quả là trẻ, đặc biệt là bé gái, có thể xuất hiện nam hóa bộ phận sinh dục ngoài ngay từ khi sinh. Ở trẻ lớn hơn, dư androgen gây dậy thì sớm giả, tăng trưởng nhanh nhưng dễ thấp lùn khi trưởng thành nếu không được điều trị thích hợp.
Thể không cổ điển (Non-classic CAH)
Khác với thể cổ điển, thể không cổ điển là dạng nhẹ hơn của CAH và thường khởi phát muộn, vào tuổi thiếu niên hoặc thậm chí khi đã trưởng thành. Mức độ thiếu hụt enzym không hoàn toàn, vì vậy cơ thể vẫn sản xuất đủ cortisol cho nhu cầu cơ bản, không gây suy thượng thận cấp.
Biểu hiện lâm sàng của thể này thường không điển hình, dễ bị nhầm lẫn với các rối loạn nội tiết khác như hội chứng buồng trứng đa nang. Ở nữ giới, các triệu chứng thường gặp bao gồm rậm lông, mụn trứng cá, kinh nguyệt không đều và vô sinh. Ở nam giới, bệnh có thể chỉ biểu hiện kín đáo hoặc được phát hiện tình cờ khi làm xét nghiệm.
Mặc dù không đe dọa tính mạng ngay lập tức, thể không cổ điển vẫn ảnh hưởng đáng kể đến chất lượng sống và khả năng sinh sản nếu không được chẩn đoán và theo dõi đúng cách.
Triệu chứng lâm sàng theo từng độ tuổi và giới tính
Triệu chứng CAH (tăng sản thượng thận bẩm sinh) rất đa dạng, thay đổi theo độ tuổi, giới tính và thể bệnh. Ở giai đoạn sớm, bệnh có thể biểu hiện rầm rộ và đe dọa tính mạng; trong khi ở trẻ lớn hoặc người trưởng thành, các dấu hiệu tăng sản thượng thận bẩm sinh thường âm thầm, dễ bị bỏ sót hoặc nhầm lẫn với các rối loạn nội tiết khác.
Triệu chứng ở trẻ sơ sinh
Ở trẻ sơ sinh, đặc biệt là những trường hợp CAH thể mất muối, các triệu chứng thường xuất hiện trong 1–3 tuần đầu sau sinh. Trẻ có thể nôn nhiều, tiêu chảy, bú kém, nhanh chóng rơi vào tình trạng mất nước và sụt cân. Nếu không được can thiệp kịp thời, rối loạn điện giải nặng sẽ dẫn đến sốc mất muối, tụt huyết áp và suy thượng thận cấp, đe dọa trực tiếp đến tính mạng.
Một dấu hiệu quan trọng khác là bộ phận sinh dục ngoài không điển hình ở bé gái. Do dư thừa androgen từ trong thai kỳ, bé gái có thể bị nam hóa cơ quan sinh dục ngoài, khiến việc xác định giới tính ngay sau sinh gặp khó khăn. Trong khi đó, bé trai thường có cơ quan sinh dục ngoài bình thường, nên bệnh dễ bị bỏ sót nếu không được sàng lọc sơ sinh.
Triệu chứng ở trẻ em
Ở trẻ lớn hơn, dấu hiệu tăng sản thượng thận bẩm sinh thường liên quan đến tình trạng dư androgen kéo dài. Trẻ có thể xuất hiện dậy thì sớm giả, mọc lông mu sớm, mùi cơ thể giống người trưởng thành và giọng nói trầm hơn so với lứa tuổi.
Một đặc điểm điển hình là tăng trưởng nhanh trong những năm đầu đời, nhưng do xương trưởng thành sớm, trẻ có nguy cơ thấp khi trưởng thành nếu không được điều trị và theo dõi đúng cách. Bên cạnh đó, một số trẻ vẫn có thể gặp rối loạn điện giải tái diễn, nhất là khi ốm, stress hoặc quên thuốc.
Triệu chứng ở người lớn
Ở người trưởng thành, CAH – đặc biệt là thể không cổ điển – thường biểu hiện kín đáo. Nữ giới có thể gặp tình trạng rậm lông, mụn trứng cá, kinh nguyệt không đều và vô sinh. Nam giới có thể giảm khả năng sinh sản do rối loạn trục nội tiết sinh dục.
Ngoài ra, người bệnh còn có nguy cơ gặp rối loạn tâm lý – chuyển hóa, bao gồm mệt mỏi kéo dài, lo âu, trầm cảm, thừa cân hoặc rối loạn đường huyết nếu bệnh không được kiểm soát tốt.
Chẩn đoán bệnh Tăng sản thượng thận bẩm sinh
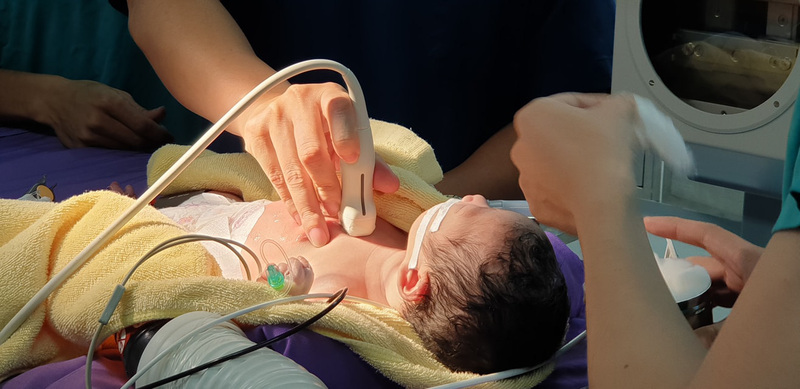
Chẩn đoán CAH (tăng sản thượng thận bẩm sinh) đóng vai trò quyết định trong việc cứu sống trẻ và ngăn ngừa các biến chứng lâu dài. Do bệnh có thể biểu hiện rất sớm, thậm chí ngay trong những tuần đầu đời, việc phát hiện kịp thời thông qua sàng lọc và xét nghiệm chuyên sâu là yếu tố then chốt.
Chẩn đoán trước sinh – khi gia đình có nguy cơ
Trong các gia đình đã có người thân mắc CAH hoặc bố mẹ được xác định mang gen bệnh, chẩn đoán có thể được thực hiện ngay từ giai đoạn thai kỳ. Thông qua các xét nghiệm di truyền trước sinh (như sinh thiết gai nhau hoặc chọc ối), bác sĩ có thể phát hiện đột biến gen liên quan đến CAH, đặc biệt là gen CYP21A2. Điều này giúp gia đình chủ động theo dõi, tư vấn và chuẩn bị kế hoạch can thiệp sớm sau sinh.
Sàng lọc sơ sinh – “chìa khóa vàng” phát hiện sớm CAH
Sàng lọc sơ sinh tăng sản thượng thận là phương pháp hiệu quả nhất để phát hiện bệnh khi trẻ chưa có triệu chứng. Xét nghiệm được thực hiện trong 24–72 giờ sau sinh bằng cách lấy vài giọt máu gót chân để định lượng 17-hydroxyprogesterone (17-OHP) – một chất tăng cao bất thường ở trẻ mắc CAH.
Xét nghiệm 17-OHP có vai trò sống còn, đặc biệt trong phát hiện sớm CAH thể mất muối – thể bệnh có nguy cơ gây suy thượng thận cấp và tử vong nhanh chóng nếu không được điều trị kịp thời. Nhờ sàng lọc sơ sinh, nhiều trẻ đã được chẩn đoán và điều trị trước khi xuất hiện các dấu hiệu nguy hiểm.
Xét nghiệm khẳng định chẩn đoán
Khi kết quả sàng lọc nghi ngờ, trẻ sẽ được làm thêm các xét nghiệm chuyên sâu để khẳng định chẩn đoán CAH, bao gồm:
- Xét nghiệm nội tiết: đo nồng độ cortisol, ACTH và aldosterone nhằm đánh giá mức độ suy chức năng tuyến thượng thận.
- Điện giải đồ: phát hiện rối loạn natri, kali – dấu hiệu điển hình của thể mất muối.
- Xét nghiệm gen CYP21A2: giúp xác định chính xác thể bệnh, tiên lượng mức độ nặng và hỗ trợ tư vấn di truyền cho gia đình.
Chẩn đoán phân biệt
CAH cần được chẩn đoán phân biệt với các rối loạn phát triển giới tính khác và một số bệnh nội tiết hiếm gặp, nhằm tránh nhầm lẫn giới tính và lựa chọn hướng điều trị phù hợp, chính xác ngay từ đầu.
Điều trị Tăng sản thượng thận bẩm sinh – Có chữa khỏi không?
Điều trị tăng sản thượng thận bẩm sinh (CAH) là một quá trình suốt đời, nhằm bù đắp sự thiếu hụt hormone và ngăn ngừa các biến chứng nguy hiểm. Mục tiêu điều trị không chỉ là cứu sống người bệnh mà còn giúp trẻ phát triển thể chất, tâm lý và khả năng sinh sản gần như bình thường.
Nguyên tắc điều trị suốt đời
CAH là bệnh di truyền, do đó không thể điều trị khỏi hoàn toàn bằng thuốc. Việc điều trị cần được duy trì liên tục, tuân thủ nghiêm ngặt và theo dõi lâu dài bởi bác sĩ chuyên khoa nội tiết. Người bệnh tuyệt đối không được tự ý ngưng thuốc, đặc biệt trong các tình huống stress như sốt cao, phẫu thuật hay chấn thương.
Điều trị thay thế hormone
Nền tảng của điều trị CAH là liệu pháp thay thế hormone:
- Glucocorticoid (như hydrocortisone): giúp bù thiếu cortisol, đồng thời ức chế tiết ACTH quá mức, từ đó giảm sản xuất androgen bất thường.
- Mineralocorticoid (fludrocortisone): được chỉ định cho các trường hợp có mất muối, nhằm duy trì cân bằng natri – kali và ổn định huyết áp.
Liều thuốc cần được điều chỉnh linh hoạt theo tuổi, cân nặng, mức độ hoạt động, stress và bệnh lý kèm theo, đặc biệt ở trẻ em đang lớn.
Theo dõi tăng trưởng và phát triển
Trẻ mắc CAH cần được theo dõi chặt chẽ về chiều cao, cân nặng, tuổi xương và sự phát triển dậy thì. Việc kiểm soát tốt hormone giúp hạn chế nguy cơ dậy thì sớm giả và thấp lùn khi trưởng thành, đồng thời bảo tồn khả năng sinh sản sau này.
Phẫu thuật chỉnh hình bộ phận sinh dục
Trong một số trường hợp bé gái bị nam hóa cơ quan sinh dục ngoài, phẫu thuật chỉnh hình có thể được cân nhắc. Quyết định phẫu thuật cần thận trọng, dựa trên tư vấn đa chuyên khoa và yếu tố tâm lý – xã hội của trẻ.
CAH có chữa được không?
Câu trả lời là CAH không chữa khỏi hoàn toàn, nhưng hoàn toàn có thể kiểm soát tốt. Nếu được chẩn đoán sớm và điều trị đúng, người bệnh vẫn có thể học tập, lao động, lập gia đình và sinh con như người bình thường.
Biến chứng nếu không được phát hiện và điều trị kịp thời
Việc bỏ sót hoặc điều trị không đầy đủ có thể dẫn đến biến chứng CAH nghiêm trọng:
- Tử vong do suy thượng thận cấp, đặc biệt ở trẻ sơ sinh thể mất muối
- Rối loạn điện giải nặng, gây sốc và tổn thương đa cơ quan
- Ảnh hưởng chiều cao và khả năng sinh sản
- Gánh nặng tâm lý – xã hội, lo âu, trầm cảm
- Nguy cơ nhầm lẫn giới tính, ảnh hưởng sâu sắc đến cuộc sống sau này
Phòng ngừa và tư vấn di truyền
Mặc dù không thể ngăn chặn đột biến gen, phòng ngừa CAH tập trung vào giảm thiểu hậu quả:
- Ai nên xét nghiệm gen CAH? Các cặp đôi có tiền sử gia đình mắc CAH hoặc vô sinh không rõ nguyên nhân
- Tư vấn di truyền trước hôn nhân và trước sinh giúp đánh giá nguy cơ và chủ động kế hoạch sinh con
- Sàng lọc sơ sinh toàn dân là biện pháp hiệu quả nhất để phát hiện sớm CAH
- Trẻ được chẩn đoán và điều trị sớm có thể sống khỏe mạnh, phát triển gần như bình thường
Phát hiện sớm – điều trị đúng – theo dõi lâu dài chính là chìa khóa giúp người mắc CAH có một cuộc sống trọn vẹn.
Đừng để Tăng sản thượng thận bẩm sinh trở thành mối nguy tiềm ẩn cho con bạn. Ngay trong những ngày đầu đời, khi trẻ chưa có bất kỳ biểu hiện bất thường nào, xét nghiệm sàng lọc sơ sinh chính là “lá chắn” giúp phát hiện sớm CAH – đặc biệt là thể mất muối có nguy cơ tử vong cao.
Tại Viện Công nghệ DNA, chương trình sàng lọc sơ sinh được thực hiện theo quy trình chuẩn quốc tế, sử dụng kỹ thuật xét nghiệm hiện đại, độ chính xác cao, giúp phát hiện sớm các bệnh nội tiết bẩm sinh và bệnh di truyền hiếm, trong đó có tăng sản thượng thận bẩm sinh. Kết quả nhanh chóng, tư vấn chuyên sâu bởi đội ngũ chuyên gia di truyền – nội tiết giúp gia đình kịp thời can thiệp, bảo vệ tương lai sức khỏe cho trẻ.
Một xét nghiệm nhỏ – ý nghĩa trọn đời. Chủ động sàng lọc sơ sinh tại Viện Công nghệ DNA ngay hôm nay để con bạn có khởi đầu an toàn và khỏe mạnh.
Viện Công nghệ DNA
Địa chỉ: Tầng 4, tòa nhà New Skyline, KĐT Văn Quán, Hà Đông, Hà Nội
Website: https://viencongnghedna.com.vn/
Hotline: 1900 886 814
Fanpage: https://www.facebook.com/viencongnghedna