
Bệnh Pompe, hay còn được gọi là bệnh dự trữ glycogen loại 2 (GSD-II), là một rối loạn di truyền hiếm gặp do thiếu hụt enzyme acid alpha-glucosidase (GAA) trong tiêu thể (lysosome). Sự thiếu hụt này dẫn đến sự tích tụ glycogen trong tiêu thể của tế bào, ảnh hưởng nghiêm trọng đến chức năng của nhiều mô và cơ quan, đặc biệt là cơ. Bệnh có thể gây ra những biến chứng nặng nề, tác động đáng kể đến chất lượng cuộc sống của bệnh nhân.
Cơ chế di truyền của bệnh Pompe
Bệnh Pompe được di truyền theo kiểu lặn trên nhiễm sắc thể thường. Nguyên nhân gây bệnh là do đột biến gen GAA nằm trên nhiễm sắc thể số 17, gen này mã hóa enzyme acid alpha-glucosidase. Enzyme này đóng vai trò quan trọng trong việc phân giải glycogen thành glucose trong tiêu thể, từ đó cung cấp năng lượng cho tế bào. Khi cả bố và mẹ đều mang một bản sao đột biến của gen GAA, con cái có 25% khả năng mắc bệnh, 50% khả năng là người mang gen bệnh (carrier) mà không có triệu chứng, và 25% khả năng không mang gen bệnh.
Phân loại và biểu hiện lâm sàng
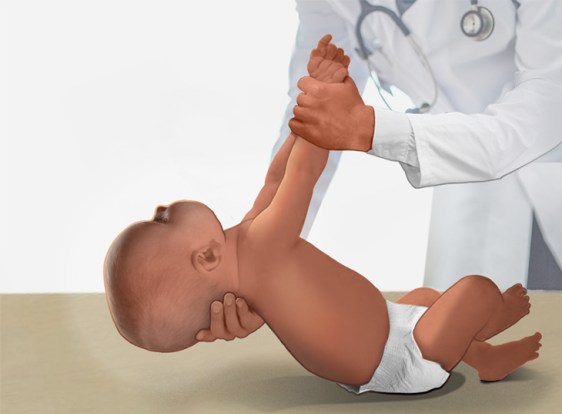
Bệnh Pompe có hai thể chính: thể khởi phát sớm (infantile-onset) và thể khởi phát muộn (late-onset).
Thể khởi phát sớm:
– Xuất hiện ngay trong giai đoạn sơ sinh hoặc trước 1 tuổi.
– Triệu chứng bao gồm: giảm trương lực cơ, khó bú, chậm tăng cân, kiểm soát đầu kém, phì đại tim, khó thở, gan to, suy giảm chức năng gan, mất thính lực.
– Tiến triển nhanh và nếu không điều trị, trẻ có thể tử vong do suy tim hoặc suy hô hấp trong vòng hai năm đầu đời.
Thể khởi phát muộn:
– Biểu hiện ở bất kỳ độ tuổi nào từ thời thơ ấu đến khi trưởng thành.
– Triệu chứng chủ yếu là yếu cơ tiến triển, ảnh hưởng đến cơ vùng thân dưới và cơ hô hấp.
– Người bệnh có thể gặp khó khăn khi đi lại, hô hấp kém, cứng khớp, khó nhai nuốt do lưỡi sưng.
Mặc dù tiến triển chậm hơn thể khởi phát sớm, nhưng bệnh vẫn làm suy giảm tuổi thọ và chất lượng sống của bệnh nhân.
Chẩn đoán và điều trị
Do bệnh Pompe có tính chất di truyền lặn trên nhiễm sắc thể thường, những người mang gen bệnh thường không có triệu chứng. Vì vậy, xét nghiệm di truyền trước khi mang thai là biện pháp quan trọng để xác định nguy cơ sinh con mắc bệnh.
Phát hiện gen GAA đã mở ra hướng đi quan trọng trong nghiên cứu cơ chế bệnh sinh và điều trị bệnh Pompe. Hiện nay, liệu pháp thay thế enzyme (ERT) là phương pháp điều trị chính giúp cải thiện chức năng cơ và tim ở bệnh nhân. Hai loại thuốc được FDA Hoa Kỳ và EMA Châu Âu phê duyệt gồm:
– Myozyme (alglucosidase alfa, 2006): Sử dụng cho bệnh nhân dưới 8 tuổi, giúp giảm tích tụ glycogen trong cơ và cải thiện chức năng tim.
– Lumizyme (2010): Dành cho bệnh nhân từ 8 tuổi trở lên, hỗ trợ giảm các triệu chứng liên quan đến yếu cơ và hô hấp.
Bên cạnh ERT, bệnh nhân cần được theo dõi và điều trị đa chuyên khoa (hô hấp, thần kinh, tim mạch) nhằm tối ưu hóa hiệu quả điều trị và cải thiện chất lượng cuộc sống.
Bệnh Pompe là một rối loạn di truyền hiếm gặp nhưng có ảnh hưởng nghiêm trọng đến sức khỏe và tuổi thọ của bệnh nhân. Nhờ những tiến bộ trong nghiên cứu di truyền và liệu pháp thay thế enzyme, cơ hội sống và chất lượng điều trị cho bệnh nhân đã được cải thiện đáng kể.
Bệnh di truyền theo cơ chế gen lặn rất khó phát hiện ở người thể mang vì gần như không có biểu hiện rõ ràng, đến khi con sinh ra có triệu chứng thì đã muộn do đó các cặp vợ chồng trước khi có kế hoạch sinh con nên làm xét nghiệm gen lặn để sàng lọc bệnh Pompe và các bệnh di truyền khác. Điều này sẽ giúp hạn chế tối đa con sinh ra có dị tật bẩm sinh hay mắc các bệnh di truyền nguy hiểm đến tính mạng


